
Rett to rzadka choroba neurorozwojowa, która przez pierwsze miesiące może wyglądać jak prawidłowy rozwój, a potem stopniowo odbiera dziecku już zdobyte umiejętności. W tym tekście porządkuję najważniejsze informacje: jak rozpoznać wczesne sygnały, czym różnią się postacie choroby, jak stawia się diagnozę, jakie są przyczyny oraz na czym dziś naprawdę polega leczenie i codzienna opieka.
Najważniejsze informacje o tej chorobie
- Najczęściej dotyczy dziewczynek, ale u chłopców również może wystąpić, zwykle w cięższej postaci.
- Pierwsze niepokojące objawy pojawiają się zwykle między 6. a 18. miesiącem życia i obejmują regres rozwoju, utratę mowy oraz celowych ruchów rąk.
- Przyczyną najczęściej jest mutacja MECP2 na chromosomie X, rzadziej inne zmiany genetyczne związane z postaciami atypowymi.
- Diagnoza jest kliniczna i genetyczna jednocześnie, bo sam wynik badania DNA nie wystarcza bez oceny objawów.
- Nie ma jeszcze leczenia przyczynowego, ale rehabilitacja, terapia mowy, wsparcie żywieniowe i kontrola napadów istotnie poprawiają funkcjonowanie.
- W 2026 roku jednym z najważniejszych kierunków zmian pozostaje trofinetid, czyli pierwszy lek ukierunkowany na objawy tej choroby.
Czym jest zespół Retta i kogo dotyczy
Zespół Retta to ciężkie zaburzenie neurorozwojowe, w którym dziecko najpierw rozwija się pozornie prawidłowo, a później zaczyna tracić nabyte wcześniej umiejętności. Najbardziej charakterystyczny jest właśnie regres rozwoju, czyli cofanie się funkcji, które wcześniej już się pojawiły, takich jak mowa, chwytanie przedmiotów czy samodzielna koordynacja ruchów.
Najczęściej choroba dotyczy dziewczynek. U chłopców występuje rzadziej, ale może mieć bardzo poważny przebieg. W praktyce ważne jest też to, że klasyczna postać nie jest jedyną możliwą. Spotyka się również postacie atypowe, w których obraz kliniczny jest mniej typowy albo objawy rozwijają się w innej kolejności.
| Cecha | Postać klasyczna | Postać atypowa |
|---|---|---|
| Początek | Pozornie prawidłowy rozwój, potem regres zwykle między 6. a 18. miesiącem życia | Objawy mogą pojawić się wcześniej, później albo rozwijać się mniej typowo |
| Obraz kliniczny | Utrata mowy, utrata celowych ruchów rąk, stereotypie ruchowe, problemy z chodem | Obraz bardziej zmienny, czasem z częściowo zachowaną mową lub nietypową kolejnością objawów |
| Tło genetyczne | Najczęściej mutacja MECP2 | MECP2, ale też inne geny, na przykład FOXG1 lub CDKL5 |
| Znaczenie praktyczne | Łatwiej rozpoznać typowy wzorzec choroby | Wymaga większej czujności diagnostycznej, bo może przypominać inne zaburzenia rozwoju |
To właśnie dlatego wczesna obserwacja ma tak duże znaczenie: im wcześniej ktoś skojarzy regres z możliwą chorobą genetyczną, tym szybciej można uruchomić właściwą diagnostykę i wsparcie. Ten etap prowadzi już naturalnie do pytania, po czym rodzice i lekarz najczęściej poznają, że problem może być czymś więcej niż opóźnieniem rozwoju.
Jakie objawy najczęściej budzą niepokój
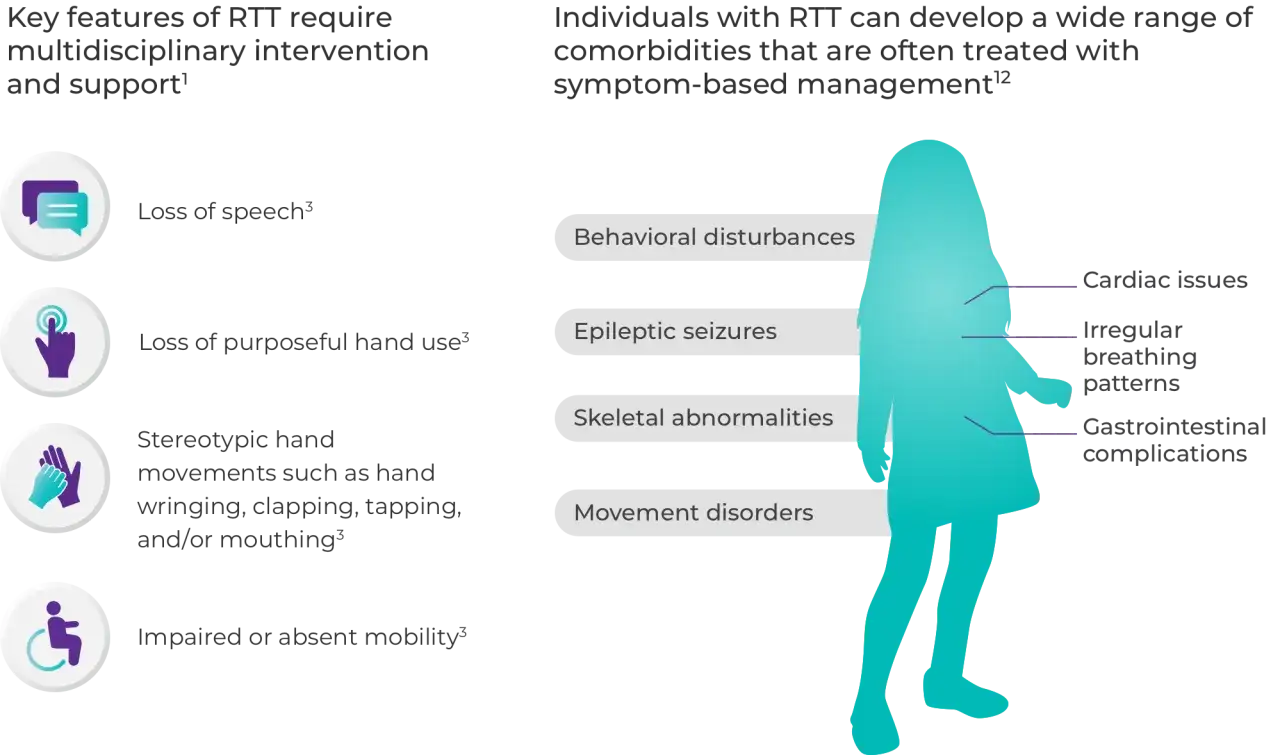
Najbardziej typowy scenariusz wygląda podobnie: dziecko przez kilka lub kilkanaście miesięcy rozwija się w miarę prawidłowo, a potem pojawiają się pierwsze sygnały cofania rozwoju. Z mojego punktu widzenia szczególnie ważne są trzy rzeczy: utrata mowy, utrata celowego używania rąk i powtarzalne ruchy dłoni, które zastępują wcześniej wykonywane czynności.
- zanik lub wyraźne osłabienie mowy,
- utrata chwytania i manipulowania przedmiotami,
- stereotypie ruchowe rąk, czyli na przykład wykręcanie, pocieranie, klaszczące lub „myjące” ruchy,
- spowolnienie wzrostu obwodu głowy,
- obniżone napięcie mięśniowe, czyli hipotonia, przez co niemowlę wydaje się „wiotkie”,
- problemy z chodzeniem, chwiejny chód lub chodzenie na palcach,
- zaburzenia oddychania, szczególnie na jawie,
- napady padaczkowe,
- zaburzenia snu, drażliwość, zaparcia i refluks,
- skolioza, czyli boczne skrzywienie kręgosłupa.
W praktyce objawy nie zawsze pojawiają się jednocześnie. Czasem rodzice najpierw zauważają, że dziecko mniej używa rąk, potem znika mowa, a dopiero później dołączają się ruchy stereotypowe czy problemy z oddychaniem. To właśnie ten „warstwowy” przebieg sprawia, że choroba bywa mylona z autyzmem albo ogólnym opóźnieniem rozwoju.
Jeśli jednak dziecko traci wcześniej nabyte umiejętności, to nie jest sygnał do obserwowania przez kolejne miesiące w domu. To moment na pilną ocenę specjalistyczną, bo tutaj czas ma realne znaczenie dla jakości późniejszej opieki.
Jak stawia się diagnozę i dlaczego sam test genetyczny nie wystarcza
Diagnoza nie opiera się wyłącznie na jednym badaniu. Najpierw liczy się obraz kliniczny: regres rozwoju, utrata mowy, utrata użytecznych ruchów rąk, stereotypie ruchowe, zaburzenia chodu i inne objawy towarzyszące. Dopiero potem wykonuje się badania genetyczne, zwykle z krwi, aby sprawdzić, czy występuje mutacja w genie MECP2.
To ważny szczegół, bo dodatni wynik nie zastępuje oceny objawów, a ujemny nie zawsze kończy diagnostykę, jeśli obraz choroby jest przekonujący. W postaciach atypowych lekarz może rozważyć także inne geny, zwłaszcza FOXG1 i CDKL5. Właśnie dlatego najlepiej działa podejście zespołowe: neurolog dziecięcy, genetyk, rehabilitant, czasem gastroenterolog, ortopeda i specjalista medycyny snu.
W praktyce lubię upraszczać ten etap do jednej zasady: test potwierdza podejrzenie, ale nie zastępuje myślenia klinicznego. To oszczędza rodzinie błądzącej diagnostyki i pozwala szybciej przejść do opieki, która faktycznie coś daje.
Co powoduje chorobę i jak wygląda dziedziczenie
Najczęściej przyczyną jest mutacja w genie MECP2 znajdującym się na chromosomie X. Gen ten odpowiada za białko niezbędne dla prawidłowego rozwoju układu nerwowego, zwłaszcza mózgu. Gdy białka jest za mało albo jego budowa jest nieprawidłowa, neurony nie rozwijają się tak, jak powinny.
W ogromnej większości przypadków mutacja pojawia się spontanicznie, a więc nie jest odziedziczona po rodzicach. To dobra wiadomość z punktu widzenia rodzinnego ryzyka nawrotu, choć nie znaczy to, że temat dziedziczenia można pominąć. Konsultacja genetyczna nadal ma sens, bo pomaga zrozumieć mechanizm choroby i zaplanować ewentualne kolejne ciąże.
Dlaczego choroba dotyczy głównie dziewczynek? Ponieważ mają dwa chromosomy X, a w każdej komórce aktywny jest tylko jeden z nich. Dzięki temu część komórek może korzystać z prawidłowej kopii genu. U chłopców, którzy mają tylko jeden chromosom X, skutki mutacji są zwykle bardziej dotkliwe.
Jeśli miałbym wskazać jedną liczbę, która dobrze oddaje skalę problemu, to będzie to często przywoływana częstość rzędu około 1 na 10 000 żywych urodzeń dziewczynek. To choroba rzadka, ale na tyle dobrze opisana, że dziś wiemy już dużo więcej niż jeszcze kilkanaście lat temu. Ta wiedza przekłada się bezpośrednio na leczenie, które nie leczy przyczyny, ale realnie poprawia funkcjonowanie.
Jak wygląda leczenie i codzienna opieka
Najuczciwiej powiedzieć to wprost: nie ma jeszcze leczenia, które usuwa przyczynę choroby. Opieka jest więc wielokierunkowa i nastawiona na objawy. To nie jest słaby plan B. W tej chorobie to właśnie plan główny.
- Fizjoterapia pomaga utrzymać mobilność, równowagę i zakres ruchu.
- Terapia zajęciowa wspiera używanie rąk i codzienne czynności.
- Terapia logopedyczna i komunikacja alternatywna pomagają porozumiewać się mimo utraty mowy.
- Wsparcie żywieniowe ma znaczenie, gdy pojawiają się trudności z jedzeniem, połykaniem lub utrzymaniem masy ciała.
- Leczenie padaczki jest konieczne, jeśli pojawiają się napady.
- Kontrola ortopedyczna pomaga reagować na skoliozę i przykurcze.
- Monitorowanie snu, oddechu i stanu odżywienia zmniejsza ryzyko powikłań, które często najbardziej obciążają rodzinę.
W ostatnich latach pojawił się jednak ważny przełom farmakologiczny. Trofinetid stał się pierwszym lekiem ukierunkowanym na objawy związane z tą chorobą; w USA jest już stosowany u dzieci od 2. roku życia i dorosłych, a w 2026 roku w Europie pojawił się kolejny istotny krok regulacyjny. To nie jest cudowna terapia i nie zastępuje rehabilitacji, ale pokazuje, że leczenie tej choroby przestaje być wyłącznie objawowe w starym sensie.
Warto też pamiętać o ograniczeniach. Trofinetid może dawać działania niepożądane, zwłaszcza biegunkę, wymioty i spadek masy ciała. Dlatego nawet przy dostępności leku decyzja nie jest prosta i powinna uwzględniać stan odżywienia, wiek dziecka, inne choroby oraz to, jak zorganizowana jest opieka w domu. Z mojego punktu widzenia to dobry przykład terapii, która ma sens tylko wtedy, gdy stoi obok niej porządny plan wspierający.
Jak przygotować się do długiej opieki i czego nie odkładać
Przy tej chorobie najwięcej zyskuje się nie przez pojedynczy „wielki ruch”, tylko przez konsekwentne dopinanie podstaw. Gdybym miał ułożyć praktyczny plan, zacząłbym od pięciu obszarów: odżywianie, oddychanie, ruch, sen i komunikacja.
- Nie odkładaj konsultacji, jeśli pojawia się problem z połykaniem, częste krztuszenie lub spadek masy ciała.
- Kontroluj napady padaczkowe i zapisuj ich częstość, czas trwania oraz sytuacje, w których występują.
- Obserwuj postawę ciała i kręgosłup, bo skolioza potrafi narastać szybciej, niż wygląda to na pierwszy rzut oka.
- Dbaj o terapię ruchową, ale bez przeciążania. Tu liczy się regularność, nie spektakularne sesje.
- Wprowadzaj komunikację wspomagającą jak najwcześniej, nawet jeśli dziecko nie mówi, bo rozumienie potrzeb nie może zależeć wyłącznie od mowy.
W dobrze prowadzonej opiece najważniejsze jest to, by rodzina nie została sama z listą problemów. Zespół Retta wymaga cierpliwego, wielodyscyplinarnego prowadzenia, ale właśnie takie podejście najczęściej daje największą różnicę w codziennym funkcjonowaniu dziecka i opiekunów.
